2026-08-05 · 9 min de lecture
Qualité, normes et science : la discipline derrière chaque lot
Comment les SOP, la maîtrise des changements, les investigations hors spécification et hors tendance, les CAPA, les audits fournisseurs, le traitement des réclamations et les revues annuelles intègrent la qualité à chaque lot.
Qualité et essais · Réglementaire · Approvisionnement
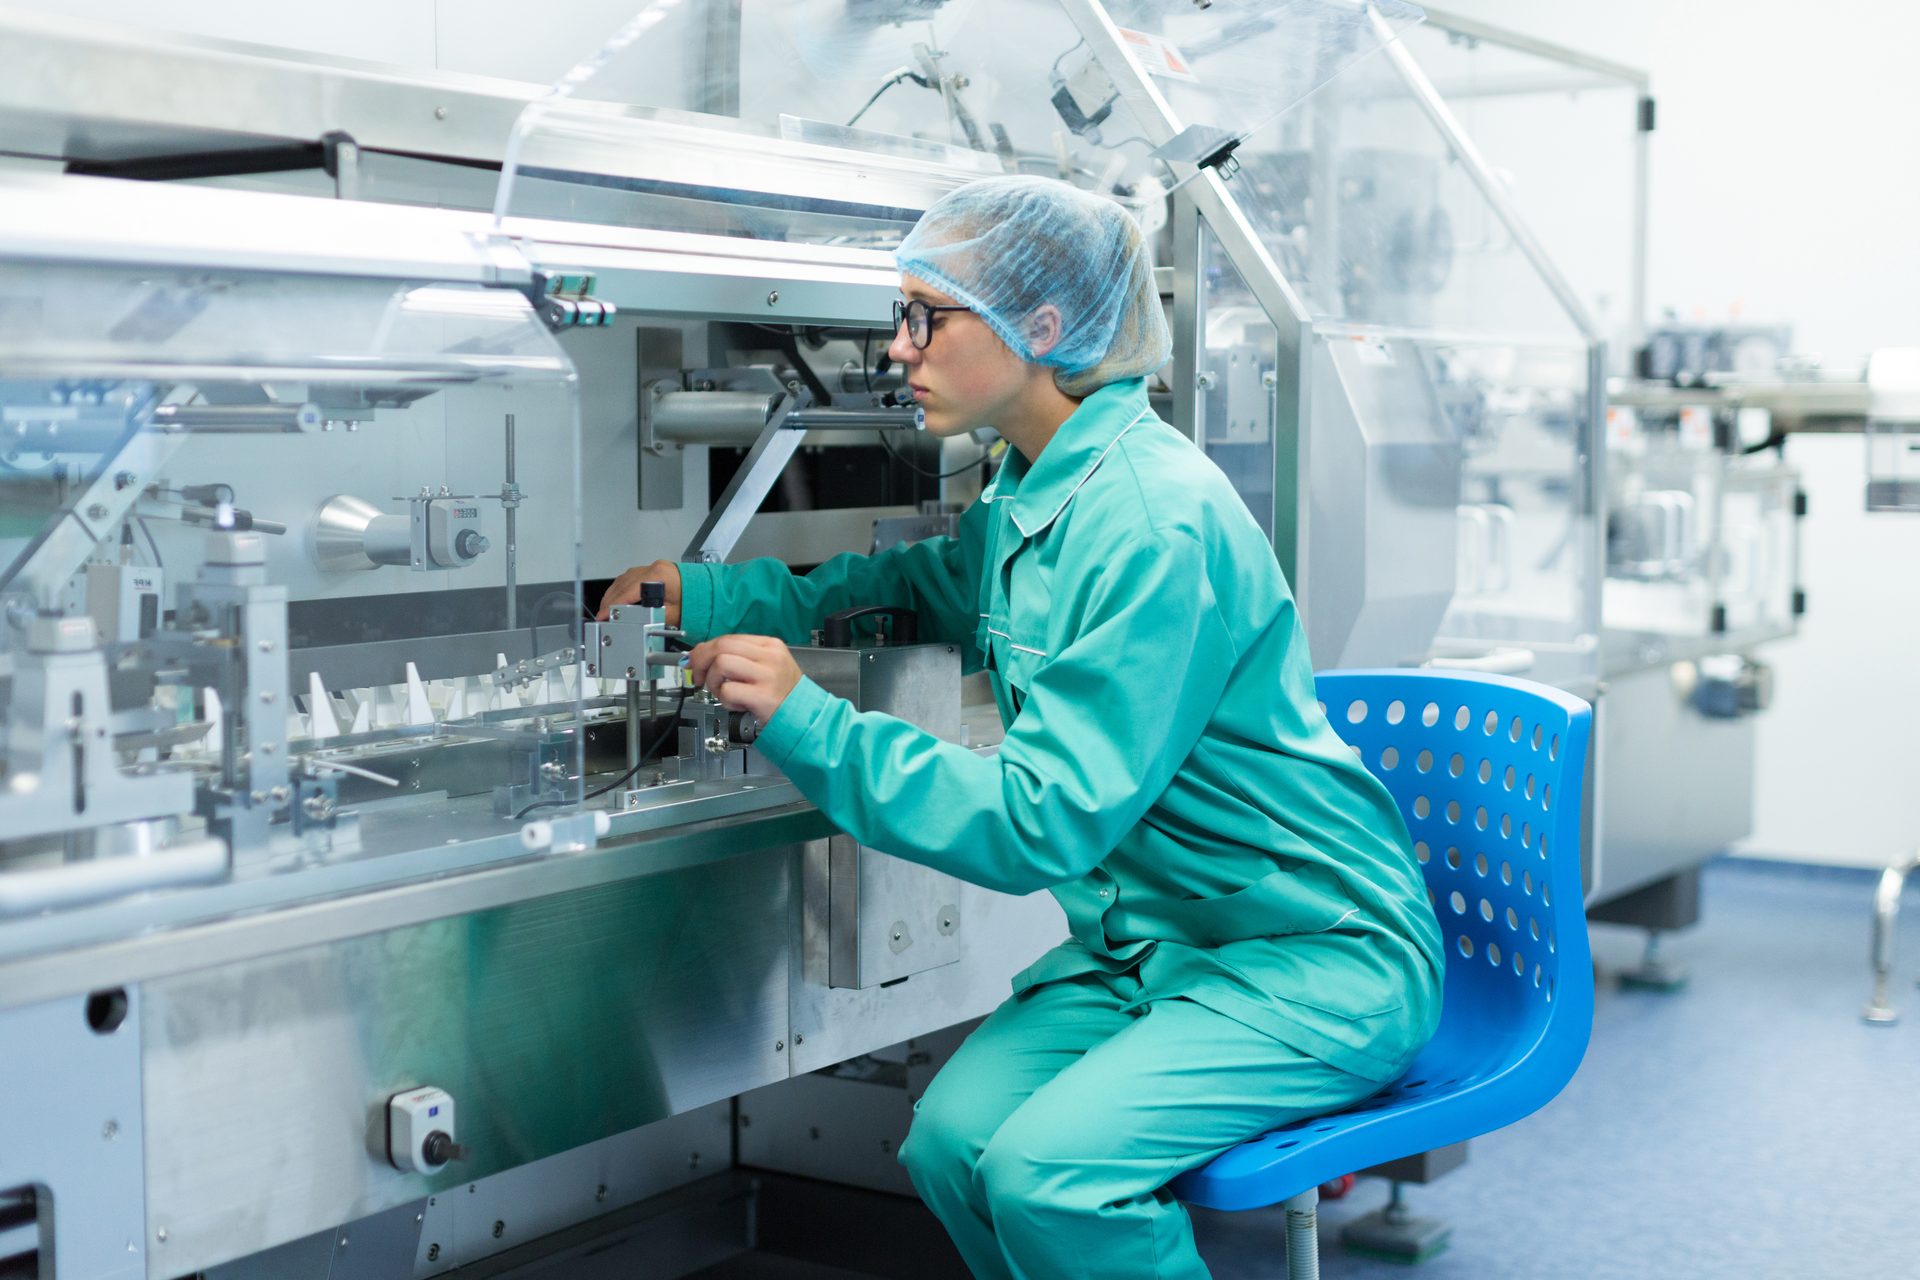
En fabrication pharmaceutique, la qualité ne peut pas être traitée comme un point de contrôle final. Elle doit être intégrée à chaque étape du processus — de la sélection des matières premières et de l'agrément des fournisseurs à la production, aux contrôles, à la libération et à la surveillance après commercialisation.
Chaque lot représente un engagement de constance, de sécurité et de fiabilité. Tenir cet engagement exige davantage que des équipements avancés ou une expertise technique. Cela exige un système qualité discipliné, soutenu par l'investigation scientifique, une documentation maîtrisée, des équipes formées et des procédures clairement définies.
C'est là la discipline qualité derrière chaque lot.
Les procédures normalisées d'abord
Pour le versant analytique de la même discipline appliqué aux actifs cosmétiques, voyez le contrôle qualité des ingrédients actifs cosmétiques, et ce qu'un fournisseur devrait pouvoir produire lorsqu'il est en cours d'agrément.
Une qualité constante n'est possible que lorsque les processus sont clairement définis et suivis dans tous les services.
Les modes opératoires normalisés établissent comment des activités précises doivent être menées. Ils fournissent des instructions claires pour la production, l'échantillonnage, les contrôles, la documentation, la manipulation des équipements, le nettoyage, les investigations et les autres opérations liées à la qualité.
Les procédures d'essai normalisées définissent les méthodes approuvées employées pour contrôler les matières premières, les prélèvements en cours de fabrication, les articles de conditionnement et les produits finis. Elles contribuent à ce que les contrôles soient menés de façon constante et que les résultats soient exacts, fiables et reproductibles.
Ensemble, ces deux familles de procédures créent un environnement de travail maîtrisé au contrôle qualité comme en production. Elles réduisent la variation, établissent les responsabilités et garantissent que chaque activité est menée conformément aux exigences approuvées.
Maintenir la qualité ne signifie pourtant pas supposer que chaque processus se déroulera toujours exactement comme prévu. Cela signifie disposer de systèmes robustes pour identifier, évaluer et réagir dès que quelque chose change ou sort des attentes.
Comment les écarts sont investigués
Un écart survient lorsqu'une procédure, une spécification ou un processus approuvé n'est pas suivi comme prévu.
Les écarts peuvent naître de problèmes d'équipement, d'interruptions de procédé, d'erreurs documentaires, de changements environnementaux, d'erreurs humaines ou d'observations inattendues pendant la fabrication et les contrôles. Quelle qu'en soit la cause, tout écart significatif doit être documenté et évalué.
Le but de la gestion des écarts n'est pas simplement de consigner ce qui a mal tourné. Il est de comprendre :
* Que s'est-il passé ?
* Pourquoi cela s'est-il produit ?
* Quel a été l'impact potentiel sur le lot ?
* Le même problème pourrait-il affecter d'autres produits ou procédés ?
* Quelle action est nécessaire pour empêcher la récidive ?
Une investigation structurée permet à l'équipe qualité d'évaluer scientifiquement l'événement et de déterminer si le produit continue de satisfaire aux normes requises. Elle transforme aussi des incidents isolés en occasions d'améliorer les procédés.
La maîtrise des changements évalue un changement avant qu'il ne prenne effet
Les environnements de fabrication évoluent en permanence. Les équipements peuvent être renouvelés, les fournisseurs changer, les méthodes de contrôle être améliorées et les procédés optimisés.
Si le changement est nécessaire à la croissance et au progrès, un changement non maîtrisé peut introduire du risque.
Un système formel de maîtrise des changements garantit que toute modification proposée est examinée avant sa mise en œuvre. Cela peut concerner :
* Les matières premières ou les articles de conditionnement
* Les fournisseurs
* Les procédés de fabrication
* Les équipements ou les utilités
* Les méthodes analytiques
* Les spécifications
* L'agencement des locaux
* Les logiciels ou la documentation
* Les conditions de stockage et de transport
Chaque changement est évalué quant à son impact possible sur la qualité du produit, la constance du procédé, les exigences réglementaires et la documentation existante. Les essais, la validation, la formation et les approbations appropriés sont menés à terme avant que le changement ne prenne effet.
Cette approche garantit que l'amélioration ne compromet pas la maîtrise.
Les résultats hors spécification et hors tendance exigent une investigation complète
Les contrôles qualité produisent une information déterminante sur la performance et la constance d'un produit.
Un résultat hors spécification survient lorsqu'un résultat d'essai tombe en dehors d'une spécification approuvée. Un résultat hors tendance peut encore se situer dans la spécification tout en montrant un décalage inhabituel par rapport aux données historiques ou à la performance attendue.
Les deux exigent une investigation soignée.
L'objectif n'est pas de chercher une explication commode ni de refaire automatiquement un essai. L'investigation doit examiner le processus complet : échantillonnage, instruments, réactifs, calculs, méthodes d'essai, pratiques de l'analyste, dossiers de production et conditions environnementales.
L'investigation en laboratoire établit d'abord si le résultat peut avoir une cause analytique. Si ce n'est pas le cas, elle est étendue aux facteurs de fabrication et de procédé.
Cette démarche structurée aide à déterminer la véritable cause racine et garantit que les décisions reposent sur des preuves plutôt que sur des suppositions.
Les CAPA corrigent la cause et empêchent la répétition
Une fois la cause racine d'un problème qualité identifiée, des actions correctives et préventives — CAPA — sont établies.
Les actions correctives traitent le problème immédiat. Les actions préventives visent à réduire la possibilité qu'il se reproduise.
Selon l'investigation, un CAPA peut impliquer :
* La révision d'un mode opératoire ou d'une procédure d'essai
* Le recyclage des collaborateurs
* La réparation ou le remplacement d'équipements
* L'amélioration des contrôles de procédé
* Le renforcement des pratiques documentaires
* La requalification d'un fournisseur
* L'introduction d'une surveillance supplémentaire
* La modification des plans de maintenance préventive
Un système CAPA efficace va au-delà de la clôture d'une investigation sur le papier. Les actions doivent être mises en œuvre, suivies et revues quant à leur efficacité.
Un CAPA n'est considéré comme efficace que si le problème ne réapparaît pas.
Les audits fournisseurs étendent la maîtrise aux fournisseurs
La qualité du produit dépend non seulement des opérations internes, mais aussi de la qualité des matières, composants et services reçus de partenaires externes.
Les audits fournisseurs constituent donc une part importante de l'assurance qualité.
Ils permettent d'évaluer si les fournisseurs disposent d'installations, de systèmes, de contrôles et d'une documentation propres à satisfaire de façon constante aux normes requises. Ils peuvent examiner les pratiques de fabrication, les capacités de contrôle, la traçabilité, les systèmes de maîtrise des changements, les conditions de stockage et l'historique des réclamations.
La qualification des fournisseurs et leur évaluation périodique aident à réduire les risques de la chaîne d'approvisionnement avant qu'ils n'affectent la production.
En gardant une supervision solide de ses fournisseurs, un fabricant intègre davantage de constance au processus dès la première matière employée.
Les réclamations du marché sont investiguées comme des écarts
La gestion de la qualité se poursuit après la mise sur le marché d'un produit.
Chaque réclamation du marché apporte une information importante sur le comportement d'un produit au stockage, au transport, à la distribution et à l'usage réel. Les réclamations peuvent porter sur le conditionnement, l'aspect, l'étiquetage, la performance ou d'autres questions de qualité.
Un système structuré de traitement des réclamations garantit que chaque signalement est documenté, évalué et investigué selon sa gravité et son impact potentiel.
L'investigation peut inclure l'examen des dossiers de lot, des échantillons de rétention, des résultats d'essai, des opérations de conditionnement, des informations de distribution et des réclamations similaires. Lorsque c'est nécessaire, un CAPA peut être ouvert pour traiter les lacunes identifiées.
Un traitement efficace des réclamations ne consiste pas seulement à répondre à un signalement isolé. Il consiste aussi à repérer des schémas pouvant indiquer un problème de qualité plus large.
La préparation au rappel repose sur la traçabilité
Un système qualité robuste doit être prêt à agir vite lorsqu'un produit doit être retiré du marché.
Les procédures de rappel établissent les responsabilités, les canaux de communication et les actions nécessaires pour identifier et récupérer les produits concernés. Des systèmes de traçabilité solides aident à déterminer où un lot a été distribué et comment le localiser efficacement.
Des simulations de rappel périodiques vérifient que la procédure fonctionne en pratique.
La préparation au rappel démontre que la qualité du produit et la sécurité du client demeurent des priorités même après la distribution.
Les revues annuelles qualité produit révèlent les tendances
Les revues annuelles qualité produit rassemblent l'information collectée tout au long de l'année pour évaluer la performance globale d'un produit et de son procédé de fabrication.
La revue peut évaluer :
- Les lots fabriqués et libérés
- Les écarts et investigations
- Les résultats hors spécification et hors tendance
- Les changements de procédé et de spécification
- Les réclamations du marché
- Les rappels de produits
- Les données de stabilité
- Les tendances de retraitement ou de rejet
- La performance des CAPA
- Les observations liées aux fournisseurs
En examinant cette information de façon groupée, les équipes qualité repèrent des problèmes récurrents, des dérives progressives de procédé et des occasions d'amélioration qui peuvent rester invisibles lorsque les événements sont considérés séparément.
La revue annuelle qualité produit transforme des données historiques de qualité en enseignements exploitables.
La qualité est partagée entre les fonctions
Derrière chaque lot constant se trouve un système fait de science, de documentation, de revue et de responsabilité.
La qualité ne se limite pas à un essai de laboratoire ou à une signature d'approbation finale. Elle se lit dans la façon dont les écarts sont investigués, dont les changements sont maîtrisés, dont les fournisseurs sont évalués, dont les réclamations sont traitées et dont les enseignements sont appliqués aux lots futurs.
Plus important encore, la qualité n'est pas la responsabilité d'un seul service. Elle exige la collaboration du contrôle qualité, de l'assurance qualité, de la production, de l'ingénierie, des achats, de la logistique et de toute fonction qui influence le produit.
Lorsque des normes solides s'appuient sur une pensée scientifique et une exécution disciplinée, la qualité devient plus qu'une exigence de conformité. Elle devient une composante de la culture de l'organisation.
C'est ainsi que se bâtit la confiance : un procédé maîtrisé, une décision éclairée et un lot constant à la fois.
Questions fréquentes
Quelle est la différence entre un mode opératoire normalisé et une procédure d'essai normalisée ?
Un mode opératoire normalisé définit comment une activité doit être menée : production, échantillonnage, nettoyage, documentation, investigation. Une procédure d'essai normalisée définit la méthode analytique approuvée employée pour contrôler une matière. L'un régit l'activité, l'autre la mesure.
Quelle est la différence entre résultats hors spécification et hors tendance ?
Un résultat hors spécification tombe en dehors d'une spécification approuvée. Un résultat hors tendance satisfait encore à la spécification mais s'écarte de la performance historique ou attendue. Le hors tendance signale souvent une dérive de procédé avant qu'elle ne devienne une défaillance, d'où l'investigation des deux.
Pourquoi la maîtrise des changements compte-t-elle ?
Parce qu'un changement non maîtrisé introduit du risque. Un nouveau fournisseur, un instrument renouvelé ou une méthode révisée peuvent chacun déplacer la qualité du produit d'une manière difficile à retracer après coup. La revue formelle avant mise en œuvre est ce qui permet d'améliorer sans perdre la maîtrise.