2025-12-30 · 4 Min. Lesezeit
Die Rolle pharmazeutischer Wirkstoffe (APIs) in Arzneiformulierungen verstehen
Was ein API ist, wie er sich vom Fertigarzneimittel unterscheidet, welcher GMP- und DMF-Rahmen dahintersteht und warum die globale API-Lieferkette so aussieht, wie sie aussieht.
Pharma und Wirkstoffe · Beschaffung · Qualität und Prüfung
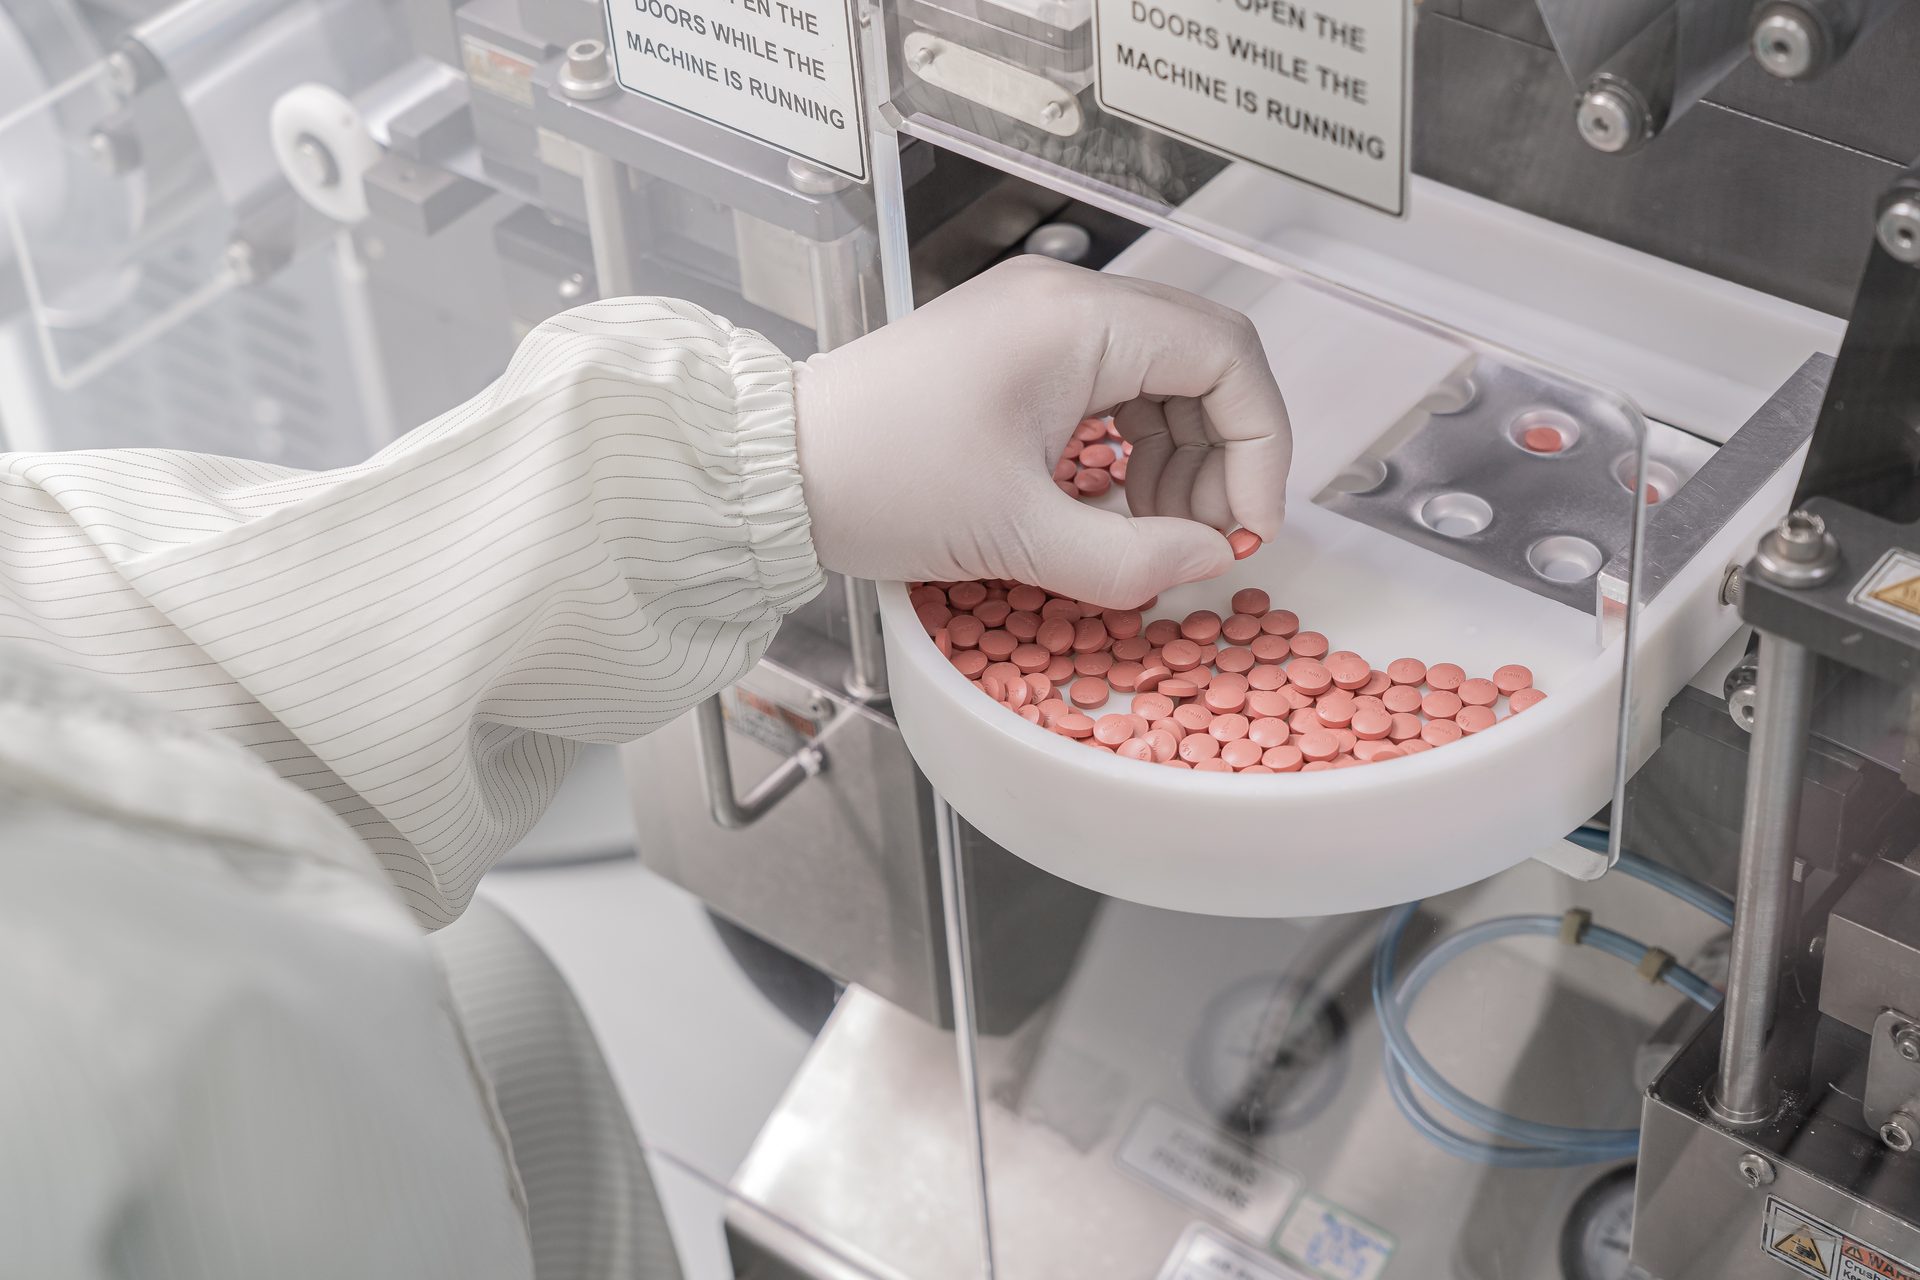
Ein Active Pharmaceutical Ingredient (pharmazeutischer Wirkstoff) ist der biologisch aktive Stoff eines Arzneimittels — der Bestandteil, der die therapeutische Wirkung erzeugt. Alles Übrige in einer Tablette, Creme, Kapsel oder Injektionslösung ist dazu da, ihn auszuliefern.
APIs werden im Grunde in jedem Therapiegebiet eingesetzt: unter anderem in Onkologie, Kardiologie, Neurologie, Gastroenterologie, Pneumologie, Augenheilkunde, Nephrologie und Endokrinologie.
API und Arzneimittel
Die Unterscheidung zählt und wird oft verwischt. Der API ist der Wirkstoff. Das Arzneimittel ist die fertige Arznei: der API in Verbindung mit Hilfsstoffen, zu einer Darreichungsform formuliert.
Hilfsstoffe sind kein Füllmaterial. Sie steuern Zerfall und Auflösung, stabilisieren den API gegen Feuchtigkeit und Licht, überdecken den Geschmack und geben der Tablette Farbe und Form, die eine Erkennung erlauben. Ein gut hergestellter API in einer schlecht entworfenen Formulierung wird womöglich gar nicht aufgenommen. Siehe ein inaktiver Bestandteil ist kein passiver Bestandteil.
Generika werden meist nach dem API benannt — dem internationalen Freinamen —, weshalb Generikaname und Wirkstoff zusammenfallen. Kombinationspräparate tragen mehr als einen API, von denen jeder ein anderes Ziel adressiert.
Gängige APIs und was sie tun
Bekannte Beispiele machen deutlich, dass ein API durch eine konkrete pharmakologische Wirkung definiert ist:
- Ibuprofen — nichtsteroidales Antirheumatikum, hemmt die Cyclooxygenase.
- Paracetamol — Schmerz- und Fiebermittel.
- Diphenhydramin — Antihistaminikum, zugleich sedierend.
- Famotidin — H2-Rezeptorantagonist, senkt die Magensäure.
- Loratadin — nicht sedierendes Antihistaminikum.
- Guaifenesin — Expektorans.
- Dextromethorphan — Hustenstiller.
Wie APIs reguliert werden
Die API-Herstellung ist eine eigenständige regulierte Tätigkeit und nicht bloß ein Schritt vor dem interessanten Teil.
Die Gute Herstellungspraxis regelt sie — in der EU nach Teil II des GMP-Leitfadens, international nach ICH Q7. Behörden inspizieren API-Anlagen direkt, gleich wo auf der Welt sie stehen, und eine nicht bestandene Inspektion kann die Belieferung jedes Arzneimittels stoppen, das von diesem Standort abhängt.
Das Drug Master File ist der Mechanismus, der die kommerzielle Beziehung ermöglicht. Ein API-Hersteller reicht vertrauliche Details — Anlagen, Syntheseweg, Prozesskontrollen, Verunreinigungsprofil, Stabilitätsdaten — bei der Behörde ein, und ein Formulierer kann in seinem eigenen Zulassungsantrag auf das DMF verweisen, ohne dass der Hersteller geschützte Prozessdetails gegenüber einem Kunden offenlegt.
Die Verunreinigungskontrolle macht einen großen Teil der technischen Arbeit aus. ICH Q3A setzt Schwellen für das Berichten, Identifizieren und Qualifizieren von Verunreinigungen, und für Restlösemittel und elementare Verunreinigungen gelten eigene Leitlinien. Für genotoxische Verunreinigungen gelten weit strengere Grenzwerte — die Nitrosamin-Rückrufe der letzten Jahre zeigen, was geschieht, wenn das im großen Maßstab schiefgeht.
Die globale Lieferkette
Indien und China dominieren die globale API-Herstellung, aufgrund der Kostenstruktur, etablierter chemischer Kapazität und jahrzehntelanger Spezialisierung. Viele Hersteller arbeiten als reine API-Produzenten, die Formulierer weltweit beliefern; andere integrieren vorwärts in Fertigprodukte; manche tun beides.
Diese Spezialisierung hat die Arzneimittelkosten erheblich gesenkt, besonders bei Generika — der Hauptgrund, warum ein patentfreies Arzneimittel einen Bruchteil des Originals kostet. Sie hat zugleich ein Konzentrationsrisiko geschaffen, sichtbar, wenn die Probleme eines einzelnen Standorts durch die globale Versorgung laufen. Mehrere Regierungen führten nach 2020 genau deshalb Anreize für heimische Kapazitäten ein.
Warum das zählt
Wirksamkeit und Sicherheit eines Arzneimittels hängen von Identität, Reinheit und Gleichmäßigkeit des API ab und davon, dass die Formulierung ihn verlässlich ausliefert. Das legt echtes Gewicht auf die API-Beschaffung: GMP-Konformität, Inspektionshistorie, dokumentierte Verunreinigungsprofile und Reproduzierbarkeit von Charge zu Charge sind das, was ein Formulierer neben dem Molekül tatsächlich kauft. Zu den entsprechenden Standards auf der kosmetischen Seite siehe Qualität, Standards und die Disziplin hinter jeder Charge.
Häufige Fragen
Was unterscheidet einen API vom Arzneimittel?
Der API ist der biologisch aktive Stoff selbst. Das Arzneimittel ist die fertige Arznei — API plus Hilfsstoffe, zu einer Darreichungsform formuliert, wobei die Hilfsstoffe über Stabilität, Freisetzungsrate, Aufnahme und Erkennbarkeit entscheiden.
Was ist ein Drug Master File?
Eine vertrauliche Einreichung, die ein API-Hersteller bei einer Behörde vornimmt und die seine Anlagen, den Prozess, die Kontrollen und das Verunreinigungsprofil beschreibt. Ein Formulierer kann in seinem eigenen Antrag auf das DMF verweisen, ohne dass der Hersteller geschützte Prozessdetails offenlegen muss.
Warum werden so viele APIs in Indien und China hergestellt?
Kostenstruktur, etablierte chemische Produktionskapazität und jahrzehntelange Spezialisierung. Die Konzentration senkt die Arzneimittelkosten erheblich, schafft aber ein Lieferkettenrisiko, weshalb mehrere Regierungen Anreize zum Wiederaufbau heimischer Kapazitäten eingeführt haben.